Para comercializar un dispositivo médico en Estados Unidos, el primer paso es determinar qué es el producto, cuál es su uso previsto y cómo lo clasifica la FDA. De esa evaluación dependen el registro de establecimientos, los listados, las posibles notificaciones previas y las obligaciones de calidad.
Clasificación y ruta regulatoria
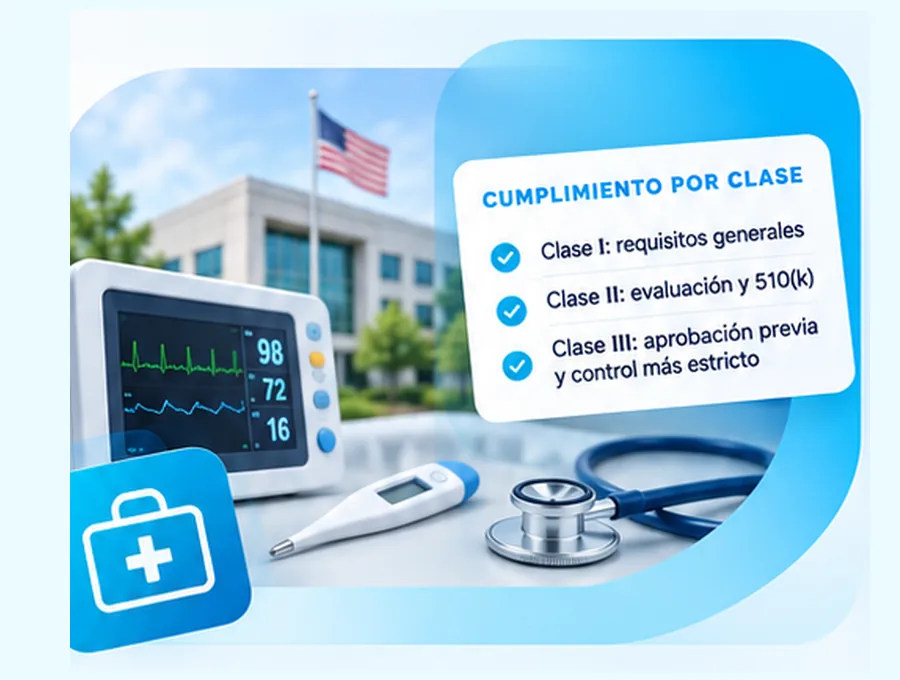
La FDA organiza los dispositivos médicos principalmente en las clases I, II y III. Según la clasificación y las exenciones aplicables, el producto puede necesitar un procedimiento 510(k), una autorización De Novo o una aprobación PMA, entre otras posibilidades.
No todo dispositivo requiere 510(k). Muchos dispositivos de clase I y algunos de clase II están exentos, sujeto a limitaciones.
Obligaciones adicionales
- Registro y listado de establecimientos y dispositivos cuando corresponda.
- Designación de un agente estadounidense para establecimientos extranjeros alcanzados.
- Requisitos de etiquetado y de identificación única UDI.
- Gestión de reportes, vigilancia y acciones correctivas posteriores a comercialización.
- Cumplimiento del sistema de gestión de calidad aplicable.
Actualización 2026: desde el 2 de febrero de 2026 está vigente la Quality Management System Regulation (QMSR), que incorpora por referencia ISO 13485:2016 en el marco de 21 CFR Part 820.
Un proceso ordenado para fabricantes y marcas
Analizamos el uso previsto, identificamos el código de producto y la clasificación probable, revisamos posibles exenciones y elaboramos una lista de obligaciones documentales. Solo después resulta responsable estimar los pasos de presentación.
Preguntas frecuentes
¿Registrar mi establecimiento implica que mi dispositivo está aprobado?
No. El registro y listado no equivalen a una decisión de autorización de comercialización.
¿Puedo usar un dispositivo similar como referencia?
Para una posible vía 510(k), la comparación con un dispositivo legalmente comercializado puede ser relevante; la equivalencia debe sustentarse técnicamente.
¿Quieres evaluar tu caso? Agenda una consulta con FastForward o contáctanos.
Explora contenido relacionado
- Industrias: soluciones regulatorias para diferentes productos
- Bebidas alcohólicas: importar y comercializar en Estados Unidos
- Alimentos y bebidas: requisitos FDA para vender en Estados Unidos
- Cosméticos en Estados Unidos: requisitos para fabricantes y marcas
- Industria y otros sectores: requisitos regulatorios en EE. UU.